
Autor: Adrian Chen, starszy dyrektor techniczny, Advanced Nutrition Innovation Center | Punkt odniesienia przeglądu technicznego: analiza HPLC 98.0% do 102.0%, strata przy suszeniu ≤0.5%, całkowita zawartość metali ciężkich ≤10 ppm metodą ICP-MS.
Streszczenie główne
N-acetylo-glukozamina technical specifications determine whether a lot will compress cleanly, dissolve predictably, and remain stable through a 24-month shelf life. For nutraceutical use, pharmaceutical-grade NAG must assay 98.0% to 102.0% by HPLC on a dried basis, with loss on drying ≤0.5% and total heavy metals ≤10 ppm by ICP-MS. Procurement teams that verify those three COA parameters plus specific rotation and microbial limits before approval reduce batch rejection risk and formulation rework.
W przypadku NAG o jakości farmaceutycznej czystość musi przekraczać 98.0% metodą HPLC, a zawartość metali ciężkich musi być kontrolowana poniżej 10 ppm. Lista kontrolna pozyskiwania NAG przedstawiona w niniejszym dokumencie priorytetowo traktuje potwierdzenie tożsamości metodą IR i rotacji właściwej, profilowanie zanieczyszczeń metodą HPLC oraz kontrolę mikrobiologiczną zgodnie z USP <61> i <62>. Partie, które spełniają wszystkie progi w trzech kolejnych partiach z RSD testu ≤2.0%, stanowią punkt odniesienia dla powtarzalnych formulacji tabletek, kapsułek i proszków.
Charakterystyka molekularna i fizykochemiczna
N-acetylo-D-glukozamina (GlcNAc) ma numer CAS 7512-17-6, wzór sumaryczny C8H15NO6 i masę cząsteczkową 221.21 g/mol. Ma postać białego lub białawego krystalicznego proszku o lekko słodkim smaku i skręcalności właściwej od +39.0° do +43.0° po osiągnięciu stanu równowagi mutarotacyjnej. Tożsamość musi zostać potwierdzona za pomocą odcisku palca w podczerwieni i skręcalności właściwej, a nie wyłącznie na podstawie wyglądu, ponieważ sole glukozaminy mogą naśladować wygląd, mimo że test nie przechodzi pomyślnie.
Rozpuszczalność w wodzie wynosi około 50 mg/ml w temperaturze 25°C, przy czym roztwory w stężeniu 50 mg/ml w wodzie oczyszczonej są klarowne lub bardzo lekko mętne. NAG jest praktycznie nierozpuszczalny w etanolu i nierozpuszczalny w większości rozpuszczalników organicznych, co ogranicza granulację na bazie rozpuszczalników i sprzyja bezpośredniemu prasowaniu lub mieszaniu na sucho. Roztwór wodny o stężeniu 10 mg/ml ma zazwyczaj pH od 6.0 do 8.0, co ułatwia formulację w układach o odczynie lekko kwaśnym lub obojętnym bez agresywnej regulacji pH.
NAG wykazuje umiarkowaną higroskopijność i wymaga kontroli wilgotności podczas całego procesu, a w przypadku gatunków premium stosuje się miareczkowanie Karla Fischera w celu sprawdzenia zawartości wody na poziomie ≤0.5%. Cząsteczka ulega mutarotacji w roztworze, a anomery alfa i beta przekształcają się wzajemnie, dlatego metody analizy HPLC muszą być niezależne od anomerów i zwalidowane na całkowitą zawartość GlcNAc. Wielkość cząstek nadal ma wpływ na przepływ, przy czym dla gatunków do bezpośredniego prasowania wymagane są cząstki o rozmiarze >90% do 80 mesh, aby utrzymać jednorodność masy tabletki z tolerancją ±5.0%.
Analiza parametrów COA
Analiza i identyfikacja tworzą pierwszą bramkę COA. Metody HPLC-UV lub HPLC-CAD powinny dawać wynik od 98.0% do 102.0% w suchej masie, przy czym odpowiedniość systemu wymaga rozdzielczości ≥1.5 od piku zanieczyszczenia glukozaminą i RSD ≤1.0% dla iniekcji replikowanych. Podczas kwalifikacji surowców funkcjonalnych , ich zakup powinien wymagać pełnego chromatogramu, a nie pojedynczej wartości analizy, a także identyfikacji w podczerwieni (IR) i skręcalności właściwej od +39.0° do +43.0°, aby wykluczyć substytucję chlorowodorkiem lub siarczanem glukozaminy.
Kontrola zanieczyszczeń oddziela partie standardowe i premium. Stężenie poszczególnych substancji pokrewnych musi wynosić ≤0.5%, a łączna zawartość zanieczyszczeń ≤2.0% (HPLC), przy czym wolna glukozamina musi być ograniczona do ≤1.0% jako marker niepełnej acetylacji lub hydrolizy. Stężenie chlorków musi wynosić ≤0.1%, a pozostałość po prażeniu ≤0.1%, natomiast czystość N-acetyloglukozaminy jest potwierdzona przez zawartość azotu całkowitego ≥6.0%, zgodnie ze wzorem C8H15NO6. Dostawcy powinni ujawnić każdy niezidentyfikowany pik >0.10% dla każdej partii.
Zanieczyszczenia pierwiastkowe wymagają ilościowego oznaczenia metodą ICP-MS zgodnie z USP <233> i EP 2.4.20. Całkowita zawartość metali ciężkich musi wynosić ≤10 ppm, z zaostrzonymi limitami dla ołowiu ≤1.0 ppm, arsenu ≤0.5 ppm, kadmu ≤1.0 ppm i rtęci ≤0.1 ppm dla produktów przeznaczonych do codziennego, długotrwałego stosowania. Certyfikaty zawierające jedynie kolorymetryczny test na obecność metali ciężkich bez wartości ICP-MS są niewystarczające do dopuszczenia do obrotu NAG o jakości farmaceutycznej.
Profil bezpieczeństwa uzupełniają limity mikrobiologiczne i resztkowe rozpuszczalniki. Całkowita liczba drobnoustrojów tlenowych musi wynosić ≤1,000 CFU/g, a całkowita liczba drożdży i pleśni ≤100 CFU/g zgodnie z USP <61> i EP 2.6.12, przy czym Escherichia coli ≤3 NPN/g, Salmonella nieobecna w 25 g oraz Staphylococcus aureus nieobecny zgodnie z USP <62>. Pozostałości rozpuszczalników muszą być zgodne z USP <467>, przy czym rozpuszczalniki klasy 3, takie jak etanol, muszą być ograniczone do ≤5,000 ppm, a rozpuszczalniki klasy 2, takie jak metanol, muszą być ograniczone do ≤3,000 ppm.
Tabela specyfikacji branżowych
Poniższa tabela konsoliduje specyfikacje standardowe i premium. Klasa premium jest definiowana jako materiał nadający się do 24-miesięcznej stabilności w temperaturze 25°C i wilgotności względnej 60% z dryftem testu ≤2.0%.
| Parametr | Metoda badania | Standardowa specyfikacja | Specyfikacja Premium |
|---|---|---|---|
| Wygląd | Wizualny | Biały lub białawy krystaliczny proszek | Biały krystaliczny proszek, bez ciał obcych |
| Identyfikacja | IR, USP <197> | Zgodny ze spektrum referencyjnym | Zgodny, plus dopasowanie retencji HPLC |
| Oznaczenie (sucha baza) | HPLC-UV / HPLC-CAD | % 98.0 do 102.0% | % 99.0 do 101.0% |
| Dokładny obrót | Polarymetria, EP 2.2.7 | Od + 39.0 ° do + 43.0 ° | Od + 40.0 ° do + 42.5 ° |
| pH (10 mg/ml) | Potencjometria, USP <791> | 6.0 do 8.0 | 6.0 do 7.5 |
| Strata przy suszeniu | Karl Fischer / 105°C | ≤1.0% | ≤0.5% |
| Pozostałość przy zapłonie | USP <281> | ≤0.1% | ≤0.1% |
| Chlorek | Miareczkowanie | ≤0.1% | ≤0.05% |
| Całkowite metale ciężkie | ICP-MS, USP <233> | ≤10 ppm | ≤10 ppm, Pb ≤1 ppm, As ≤0.5 ppm |
| Substancje pokrewne | HPLC | Indywidualnie ≤0.5%, Razem ≤2.0% | Indywidualnie ≤0.3%, Razem ≤1.0% |
| Wolna glukozamina | HPLC | ≤1.0% | ≤0.5% |
| Całkowita liczba aerobów | USP <61> | ≤1,000 XNUMX jtk/g | ≤500 XNUMX jtk/g |
| Drożdże i pleśń | USP <61> | ≤100 XNUMX jtk/g | ≤50 XNUMX jtk/g |
| Patogeny | USP <62> | Salmonella nieobecna / 25 g, E. coli ujemna | Salmonella nieobecna / 25 g, S. aureus nieobecny |
| Rozmiar cząsteczki | Sito, USP <786> | >90% przez 80 oczek | >95% przez 80 oczek, D90 ≤180 µm |
| Pozostałe rozpuszczalniki | GC, USP <467> | Spełnia ograniczenia USP <467> | Etanol ≤5,000 ppm, metanol ≤3,000 ppm |
W przypadku NAG, specyfikacja premium jest definiowana przez wynik analizy 99.0% do 101.0% metodą HPLC, stratę po suszeniu ≤0.5% i całkowitą zawartość zanieczyszczeń ≤1.0%. Wymagana jest historia trzech partii z RSD analizy ≤2.0% przed zablokowaniem specyfikacji do skalowania.
Zgodność formulacji i protokoły przechowywania
NAG jest stabilny w produktach gotowych przy pH od 3.0 do 7.0, a docelowe pH formulacji dla tabletek, kapsułek i proszków wynosi od 4.5 do 6.5. Twórcy formulacji pracujący z surowcami na zdrowie stawów powinni unikać długotrwałej ekspozycji powyżej pH 8.0, gdzie deacetylacja do glukozaminy przyspiesza, a także unikać silnych środków utleniających, które degradują szkielet aminocukrowy. Testy zgodności powinny obejmować analizę HPLC po 0, 1 i 3 miesiącach w temperaturze 40°C i wilgotności względnej 75%, aby wykryć wczesną hydrolizę przed określeniem długoterminowej stabilności.
W przetwarzaniu tabletek i kapsułek preferowane są metody suche. Bezpośrednie prasowanie z użyciem celulozy mikrokrystalicznej i dwutlenku krzemu pozwala na utrzymanie dokładności pomiaru w granicach ±2.0%, przy wilgotności wlotowej poniżej 40% RH i sile prasowania poniżej progu zamknięcia mieszanki. Granulacja na mokro powinna być ograniczona do aktywności wody poniżej 0.60 i suszenia do strat po suszeniu ≤2.0% granulatu, ponieważ nadmiar wody nasila hydrolizę i zbrylanie podczas przechowywania. Typowe dawki kapsułek od 500 mg do 1,000 mg na jednostkę wymagają weryfikacji gęstości nasypowej i badań przepływu w celu utrzymania RSD masy napełnienia ≤3.0%.
Formy płynne i żelki podlegają bardziej rygorystycznym kontrolom. Płyny gotowe do spożycia z NAG w ilości od 500 mg do 1,000 mg na porcję wymagają badania skuteczności konserwantów zgodnie z USP <51> i kontroli pH na poziomie 3.5–5.5, ponieważ aktywność wody bliska 0.95 przyspiesza rozwój mikroorganizmów i hydrolizę. Żelki powinny mieć aktywność wody ≤0.65 i być przechowywane w temperaturze od 15°C do 25°C, aby zapobiec synerezie i utracie wartości, a matryce żelatynowe lub pektynowe powinny być zwalidowane pod kątem odzysku NAG na poziomie od 95.0% do 105.0% po wyprodukowaniu.
Przechowywanie surowca decyduje o jakości produktu. NAG luzem musi być przechowywany w temperaturze od 15°C do 25°C i wilgotności względnej ≤60% w szczelnie zamkniętych, dwuwarstwowych workach z folii aluminiowej z pochłaniaczem wilgoci i przepłukiwaniem azotem. Otwarte worki należy ponownie zamknąć w ciągu 2 godzin, a po 7 dniach od otwarcia ponownie zbadać wodę metodą Karla Fischera. Okres ponownego badania wynosi 24 miesiące od daty produkcji, pod warunkiem przechowywania zgodnie ze specyfikacją. Przyspieszone dane z 6 miesięcy w temperaturze 40°C i wilgotności względnej 75% potwierdzają 24-miesięczny okres przechowywania na etykiecie zgodnie z ICH Q1A.
Lista kontrolna i protokół audytu sourcingu B2B
Lista kontrolna źródeł NAG, która jest w stanie uzasadnić wiarygodność, łączy weryfikację COA, walidację metody oraz dowody z audytu na miejscu. Każda przychodząca partia musi zostać poddana kwarantannie do czasu potwierdzenia przez QA wyników badań, tożsamości, wilgotności, obecności metali ciężkich i mikroorganizmów zgodnie z zatwierdzoną specyfikacją.
- Wymagana jest pełna analiza COA z chromatogramem HPLC, raportem ICP-MS dla Pb, As, Cd, Hg i wynikiem Karla Fischera ≤0.5% dla klasy premium.
- Weryfikacja tożsamości za pomocą IR i skręcalności właściwej od +39.0° do +43.0° dla każdej partii, z dopasowaniem czasu retencji HPLC do kwalifikowanego standardu odniesienia.
- Potwierdź limity mikrobiologiczne TAMC ≤1,000 CFU/g i TYMC ≤100 CFU/g, przy braku patogenów udokumentowanym zgodnie z USP <61> i <62>.
- Potwierdź pozostałości rozpuszczalników zgodnie z USP <467>, przy czym etanol ≤5,000 ppm i metanol ≤3,000 ppm należy podać numerycznie, a nie tylko jako pozytywny wynik.
- Przed zatwierdzeniem nowego dostawcy wymagane są trzy kolejne partie o RSD testu ≤2.0% i spójności profilu zanieczyszczeń.
- Złóż wniosek o dane dotyczące stabilności: 24 miesiące w temperaturze 25°C i wilgotności względnej 60% oraz 6 miesięcy w temperaturze 40°C i wilgotności względnej 75%, przy czym wynik testu mieści się w przedziale od 98.0% do 102.0%.
- Przeprowadź audyt kontroli GMP dla operacji w pomieszczeniach czystych klasy 100 000, kontroli alergenów i statusu wolnego od skorupiaków, jeśli proces ma pochodzić z fermentacji lub biologii syntetycznej.
- Zweryfikuj możliwość prześledzenia pochodzenia produktu od partii fermentacyjnej lub syntezy do partii gotowej, przechowując próbki przez co najmniej 12 miesięcy od daty upływu terminu ważności.
Audyty dostawców muszą potwierdzić certyfikaty GMP, ISO9001, ISO22000 i FSSC 22000, z udokumentowaną kontrolą zmian dla każdej zmiany źródła surowca, szczepu fermentacyjnego lub żywicy oczyszczającej. Spójność partii jest oceniana na podstawie trendów danych dotyczących analizy, wilgotności i zanieczyszczeń dla co najmniej 10 partii, a każdy wynik poza trendem powyżej 2 odchyleń standardowych skutkuje wszczęciem przeglądu w celu podjęcia działań korygujących. Dostawca nie powinien zostać zatwierdzony bez raportów z walidacji metod dla zanieczyszczeń pierwiastkowych w analizie HPLC i ICP-MS.
FAQ
Jakiego badania należy wymagać przy zakupie NAG?
Wymagane jest stężenie od 98.0% do 102.0% metodą HPLC w odniesieniu do suchej masy w przypadku standardowej klasy oraz od 99.0% do 101.0% w przypadku klasy premium, przy czym tożsamość potwierdzono metodą IR i skręcalności właściwej od +39.0° do +43.0°.
Czym NAG różni się od glukozaminy HCl i siarczanu glukozaminy?
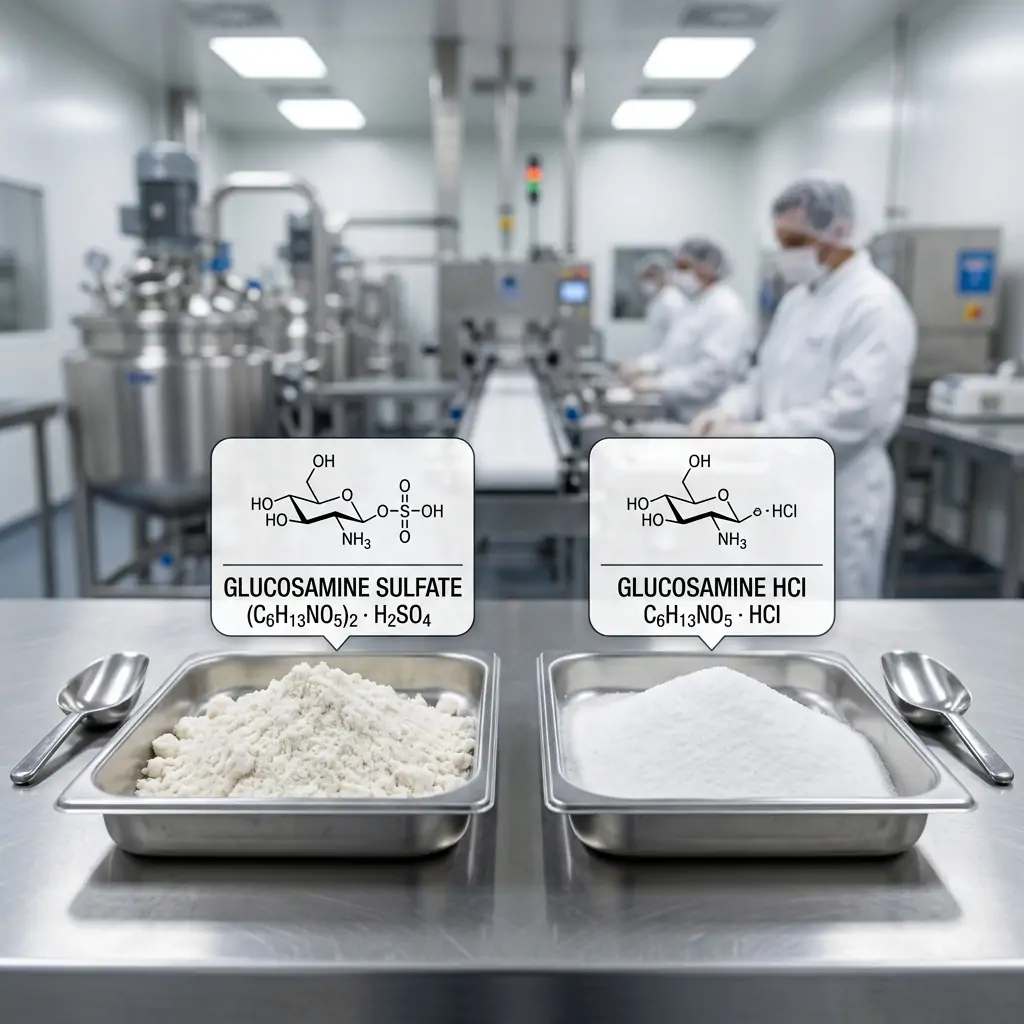
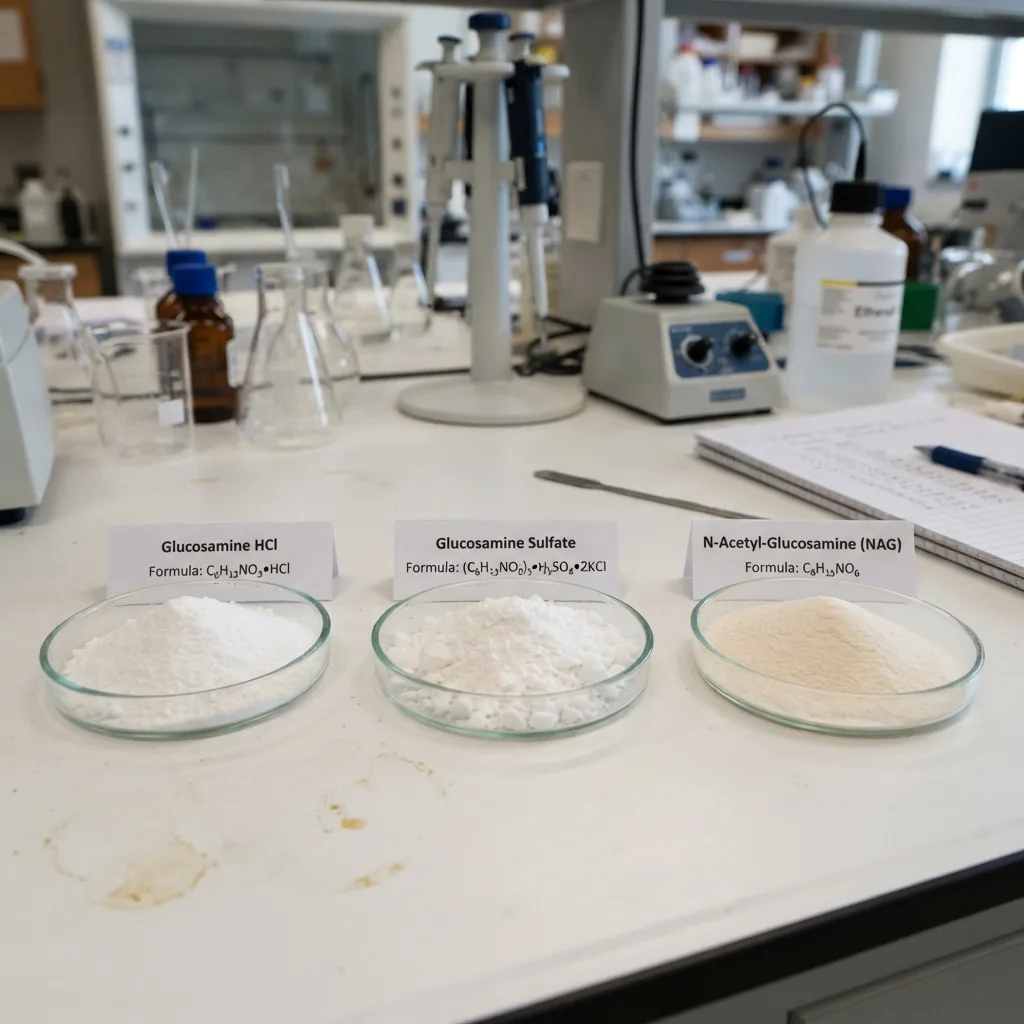
NAG to forma N-acetylowana o wzorze C8H15NO6 i masie cząsteczkowej 221.21 g/mol, natomiast chlorowodorek glukozaminy i siarczan to sole o różnej zawartości chlorków lub siarczanów i profilu rozpuszczalności. NAG zapewnia neutralny profil pH od 6.0 do 8.0 i pozwala uniknąć nadmiernego obciążenia chlorkami lub siarczanami w formulacjach wieloskładnikowych.
Jaki jest zalecany okres przechowywania i ponownego badania NAG?
Przechowywać w temperaturze od 15°C do 25°C i wilgotności względnej ≤60% w szczelnie zamkniętych torebkach foliowych z pochłaniaczem wilgoci, z okresem ponownego badania wynoszącym 24 miesiące, potwierdzonym 6-miesięcznym okresem przyspieszonych danych w temperaturze 40°C i wilgotności względnej 75%.
Jakie ograniczenia mikrobiologiczne obowiązują w przypadku NAG w zastosowaniach nutraceutycznych?
Zastosuj TAMC ≤1,000 CFU/g, TYMC ≤100 CFU/g, brak Salmonelli w 25 g i ujemny wynik testu na obecność E. coli zgodnie z USP <61> i <62>.
Czy NAG można stosować w żelkach i płynach?
Tak, przy aktywności wody ≤0.65 w przypadku żelków i pH 3.5–5.5 w przypadku płynów, plus badanie skuteczności środków konserwujących zgodnie z USP <51> i odzyskiem od 95.0% do 105.0% po wytworzeniu.
O wydawcy: Niniejszy briefing techniczny został opublikowany przez Gothink Biology, globalnego producenta i dostawcę surowców funkcjonalnych do bioprodukcji z siedzibą w Shenzhen w Chinach. Posiadając zakład produkcyjny klasy 100 000, posiadający certyfikat GMP i dzienną zdolność produkcyjną 16 ton, Gothink Biology specjalizuje się w koenzymach o wysokiej czystości, HMO, pochodnych glukozaminy i funkcjonalnych związkach słodzących. Nasz zespół badawczo-rozwojowy, kierowany przez naukowców z doświadczeniem podoktorskim z Cold Spring Harbor Laboratory i Emory University, opracowuje rocznie ponad 2,000 niestandardowych receptur zgodnie z certyfikatami ISO9001, ISO22000, GMP, NSF, SGS, Halal i Kosher.